Le bictégravir (CAS 1611493-60-7) est un inhibiteur de transfert de brin de l'intégrase du VIH-1 (INSTI) de deuxième génération développé par Gilead Sciences. Chimiquement, il s'agit d'un dérivé d'amide d'acide monocarboxylique comportant un noyau polycyclique complexe qui incorpore un cycle pyrimidine, un cycle quinoléine et un cycle tétrahydrofurane. La structure moléculaire du bictégravir est caractérisée par un échafaudage tricyclique rigide qui prolonge le temps de séjour sur le complexe intégrase-ADN, une propriété qui sous-tend sa puissance exceptionnelle contre les souches du VIH-1 résistantes aux inhibiteurs antérieurs de l'intégrase tels que le raltégravir, l'elvitégravir et le dolutégravir.
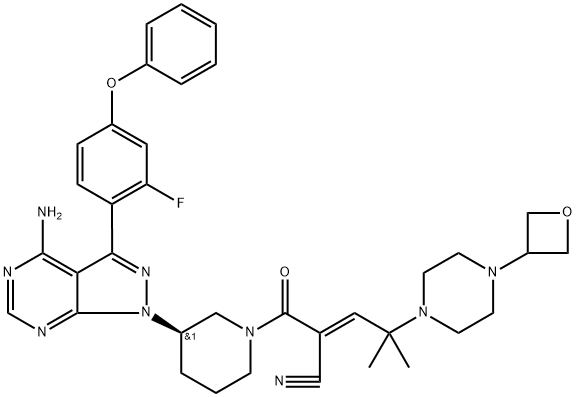
Le rilzabrutinib (PRN1008) est un inhibiteur covalent réversible, sélectif et actif par voie orale de la tyrosine kinase de Bruton (BTK). Structurellement, le rilzabrutinib comporte un noyau pyrazolo[3,4‑d]pyrimidine avec un substituant 2‑fluoro‑4‑phénoxyphényle, un cycle pipéridine portant une ogive nitrile α,β‑insaturée et une chaîne latérale pipérazinyl‑oxétanyle.
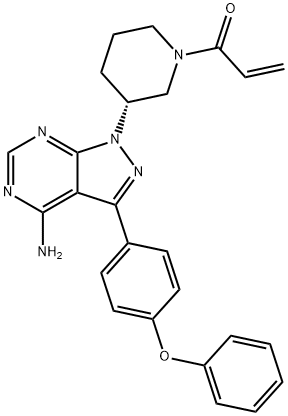
L’ibrutinib (PCI‑32765) est un inhibiteur irréversible de petite molécule, premier de sa classe, biodisponible par voie orale, de la tyrosine kinase de Bruton (BTK). Structurellement, l'ibrutinib comporte un noyau pyrazolo[3,4‑d]pyrimidine avec un substituant 4‑phénoxyphényle en position 3, un fragment aminopyrimidine et un cycle pipéridine portant un accepteur de Michael acrylamide. Cette architecture moléculaire permet à l'Ibrutinib de former une liaison covalente avec Cys481 dans la poche de liaison ATP du BTK via l'ogive en acrylamide, entraînant une inhibition irréversible de l'enzyme.
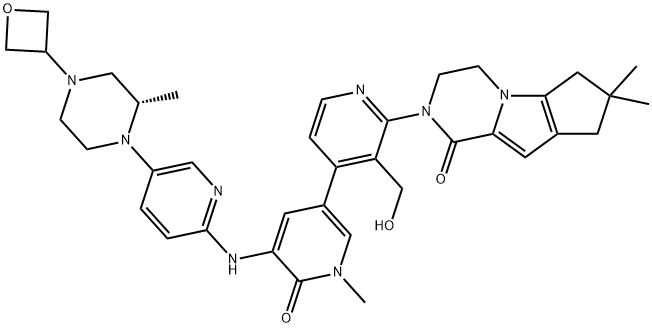
Le fénébrutinib (GDC‑0853, RG7845) est un inhibiteur puissant, sélectif, disponible par voie orale et non covalent de la tyrosine kinase de Bruton (BTK), développé par Roche/Genentech. Structurellement, le fénébrutinib présente un noyau hétérocyclique fusionné complexe avec un échafaudage bipyridinyle substitué par un hydroxyméthyle, un substituant pipérazinyl-oxétanyle et un fragment cyclopenta-pyrrolo-pyrazinone.
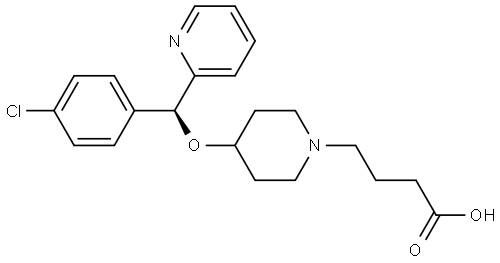
La bépotastine est un antagoniste sélectif des récepteurs de l'histamine H1 de deuxième génération, non sédatif, appartenant à la classe chimique des pipéridines. Structurellement, la bépotastine présente un cycle pipéridine substitué par un groupe (4‑chlorophényl)(pyridin‑2‑yl)méthoxy en position 4 et une chaîne latérale d'acide butanoïque en position 1, avec un seul stéréocentre au niveau du carbone benzylique.
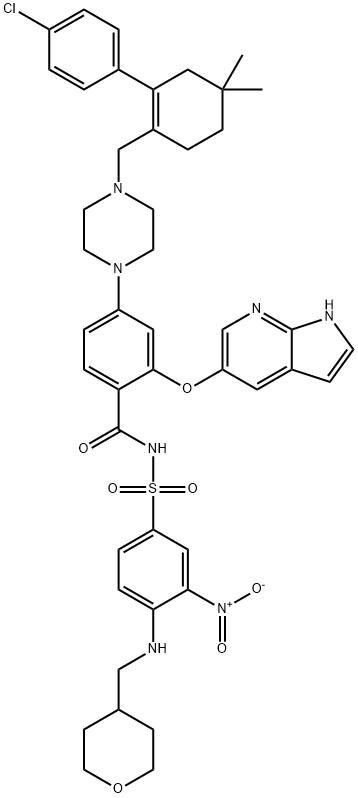
Le vénétoclax (ABT-199, GDC-0199) est un inhibiteur à petites molécules, premier de sa classe, biodisponible par voie orale, de la protéine du lymphome à cellules B 2 (BCL-2). Structurellement, Venetoclax présente un noyau hétérocyclique complexe ancré par un pharmacophore biarylacylsulfonamide, avec un fragment benzènesulfonamide nitro-substitué et un substituant contenant du tétrahydropyrane qui, ensemble, confèrent une sélectivité exquise pour BCL-2 par rapport aux autres membres anti-apoptotiques de la famille BCL-2.
Nous utilisons des cookies pour vous offrir une meilleure expérience de navigation, analyser le trafic du site et personnaliser le contenu. En utilisant ce site, vous acceptez notre utilisation des cookies. politique de confidentialité